Las investigaciones clínicas con productos sanitarios en poblaciones vulnerables no constituyen una categoría completamente separada de la investigación clínica convencional. Sin embargo, la presencia de vulnerabilidad incrementa de forma sustancial la justificación científica, ética y operativa exigible al promotor y al investigador.
La vulnerabilidad no se limita a la incapacidad para prestar consentimiento informado. Puede derivar de factores personales, clínicos, sociales, institucionales o contextuales que afecten a la autonomía de la decisión, a la correcta utilización del producto, a la detección de acontecimientos adversos o a la posibilidad real de rechazar o abandonar el estudio.
Por ello, debe integrarse de forma explícita en el Plan de Investigación Clínica (PIC), en la evaluación beneficio-riesgo, en el proceso de consentimiento, en la selección de los centros y en la monitorización. Las medidas adicionales de protección no deberían traducirse en una mera acumulación documental, sino en salvaguardas diseñadas frente a los mecanismos concretos que generan vulnerabilidad.
El Reglamento (UE) 2017/745 (MDR) exige proteger los derechos, la seguridad, la dignidad y el bienestar de los sujetos. Sus artículos 64 a 68 establecen condiciones específicas para sujetos incapaces, menores, mujeres embarazadas o lactantes y situaciones de emergencia, además de permitir a los Estados miembros adoptar medidas adicionales para determinados colectivos.
La cuestión no es únicamente si una población vulnerable puede incluirse en una investigación, sino por qué resulta necesario investigarla y cómo se protegerá de forma efectiva a sus integrantes.
¿Qué debe entenderse por vulnerabilidad?
Una población puede considerarse vulnerable cuando determinadas circunstancias reducen la capacidad de sus miembros para proteger sus propios intereses en el contexto de la investigación.
La vulnerabilidad puede ser permanente, temporal, fluctuante o situacional. Puede estar relacionada con limitaciones para comprender la información o consentir, dificultades para comunicar dolor o molestias, dependencia social, familiar, clínica o institucional, barreras lingüísticas, circunstancias económicas o limitaciones para utilizar correctamente el producto o retirarse libremente del estudio.
Estas situaciones no son excluyentes y pueden coexistir en un mismo participante. Su identificación debe servir para determinar qué riesgos introducen o modifican y qué salvaguardas deben incorporarse al diseño.
La Declaración de Helsinki revisada en 2024 reconoce que las situaciones de particular vulnerabilidad pueden derivar tanto de factores fijos como de circunstancias dinámicas y contextuales. También advierte de que la exclusión sistemática de estas poblaciones puede generar lagunas de conocimiento y agravar desigualdades.
Por tanto, el promotor debe valorar no solo si el sujeto puede consentir, sino también las circunstancias en las que se adopta la decisión de participar y si esa decisión puede considerarse realmente libre y comprendida.
Consecuencias regulatorias
El artículo 62 del MDR establece los requisitos generales aplicables a las investigaciones clínicas y exige una protección adecuada de las poblaciones vulnerables conforme a los artículos 64 a 68.
Para determinadas poblaciones, la investigación está sujeta a condiciones adicionales relacionadas con la justificación científica, la existencia de alternativas, el beneficio esperado o las condiciones aplicables de riesgo y carga mínimos, la intervención del representante legalmente designado y el respeto de la voluntad del sujeto.
MDCG 2024-3 desarrolla el contenido esperado del PIC y recomienda describir el procedimiento de consentimiento informado, las medidas previstas para sujetos que no puedan consentir, los riesgos asociados al producto y a los procedimientos de investigación y las medidas de mitigación incorporadas al diseño.
Entre estas medidas pueden encontrarse la selección de centros especializados y la definición de criterios específicos para los investigadores.
Conviene distinguir, no obstante, entre las obligaciones derivadas directamente del MDR y de su anexo XV y las recomendaciones contenidas en los documentos MDCG, que no son jurídicamente vinculantes por sí mismos, aunque constituyen una referencia regulatoria relevante.
La inclusión de la población vulnerable debe estar justificada
Antes de adaptar el consentimiento o establecer medidas adicionales de protección, debe justificarse la selección de la población.
La pregunta fundamental es si el objetivo clínico puede responderse obteniendo datos válidos y clínicamente comparables en una población menos vulnerable. Si esto es posible, la inclusión de sujetos en una situación de mayor vulnerabilidad requerirá una justificación adicional.
Sin embargo, la decisión tampoco debería basarse en una exclusión automática. Excluir sistemáticamente a la población diana puede generar lagunas de conocimiento, reducir la representatividad de la evidencia e impedir evaluar adecuadamente el producto en sus futuros usuarios.
Cuando la inclusión sea necesaria, el PIC debería explicar qué incertidumbres clínicas requieren la participación de esa población, por qué no pueden resolverse en otra población y qué medidas se adoptarán para reducir los riesgos y cargas adicionales.
Por ejemplo, en pacientes con deterioro cognitivo pueden ser relevantes la retirada accidental del dispositivo, los errores de uso, la dificultad para comunicar molestias, la dependencia del cuidador, los problemas de adherencia o la detección tardía de acontecimientos adversos. En estos casos, no basta con afirmar que el producto está destinado a personas con deterioro cognitivo. Debe explicarse qué aspectos clínicos concretos no pueden evaluarse adecuadamente en sujetos menos vulnerables.
Vulnerabilidad y evaluación beneficio-riesgo
La evaluación de riesgos no debe limitarse al propio producto sanitario. Debe considerar los riesgos relacionados con el dispositivo, los derivados de los procedimientos de investigación y aquellos introducidos o modificados por las características de la población.
Una irritación cutánea puede ser detectada y comunicada rápidamente por un participante autónomo. En una persona con deterioro cognitivo o dificultades de comunicación, el mismo acontecimiento puede pasar inadvertido, detectarse más tarde y evolucionar hasta una lesión de mayor gravedad.
El peligro puede ser el mismo, pero la vulnerabilidad puede modificar la probabilidad de detección precoz, el tiempo hasta la intervención, la evolución clínica y la gravedad de las consecuencias.
Por ello, la vulnerabilidad no debe analizarse únicamente como una característica descriptiva, sino como un factor capaz de modificar el perfil de riesgo real de la investigación.
¿Qué debería cambiar en el PIC?
La vulnerabilidad no debe aparecer únicamente en el apartado de consentimiento informado, sino integrarse de forma transversal en el diseño.
La inclusión de la población debe justificarse en relación con los objetivos clínicos, el uso previsto del producto y la población diana. Los criterios de selección pueden incorporar requisitos de estabilidad clínica, capacidad funcional o disponibilidad de un cuidador cuando estas condiciones sean necesarias para controlar el riesgo, sin limitar innecesariamente la representatividad de los futuros usuarios.
El proceso de consentimiento debe definir, cuando proceda, cómo se evaluará la capacidad, cuándo intervendrá el representante legalmente designado, cómo se adaptará la información y cómo se gestionarán el asentimiento, la oposición y los cambios de capacidad.
La intervención de un representante no elimina la obligación de informar al sujeto conforme a su nivel de comprensión ni permite ignorar su voluntad. La ausencia de una negativa tampoco equivale necesariamente a asentimiento. La oposición puede expresarse verbalmente, mediante gestos, resistencia al procedimiento o cambios relevantes de comportamiento.
Cuando la capacidad sea temporal o fluctuante, el PIC debe prever cómo se identificarán los cambios relevantes, cuándo se repetirá la evaluación y en qué momento será necesario obtener nuevamente el consentimiento.
La carga del estudio debe valorarse considerando no solo la invasividad física, sino también el transporte, la fatiga, la dependencia del cuidador, la desorientación, la ansiedad o la alteración de rutinas. Asimismo, deben establecerse criterios de retirada específicos cuando sean necesarios para proteger al participante.
Cuando existan limitaciones para comunicar dolor o molestias, la vigilancia de acontecimientos adversos no debe basarse únicamente en la notificación espontánea. Según la evaluación de riesgos, pueden incorporarse evaluaciones observacionales, exámenes programados, escalas adaptadas, información del cuidador o contactos adicionales de seguimiento.
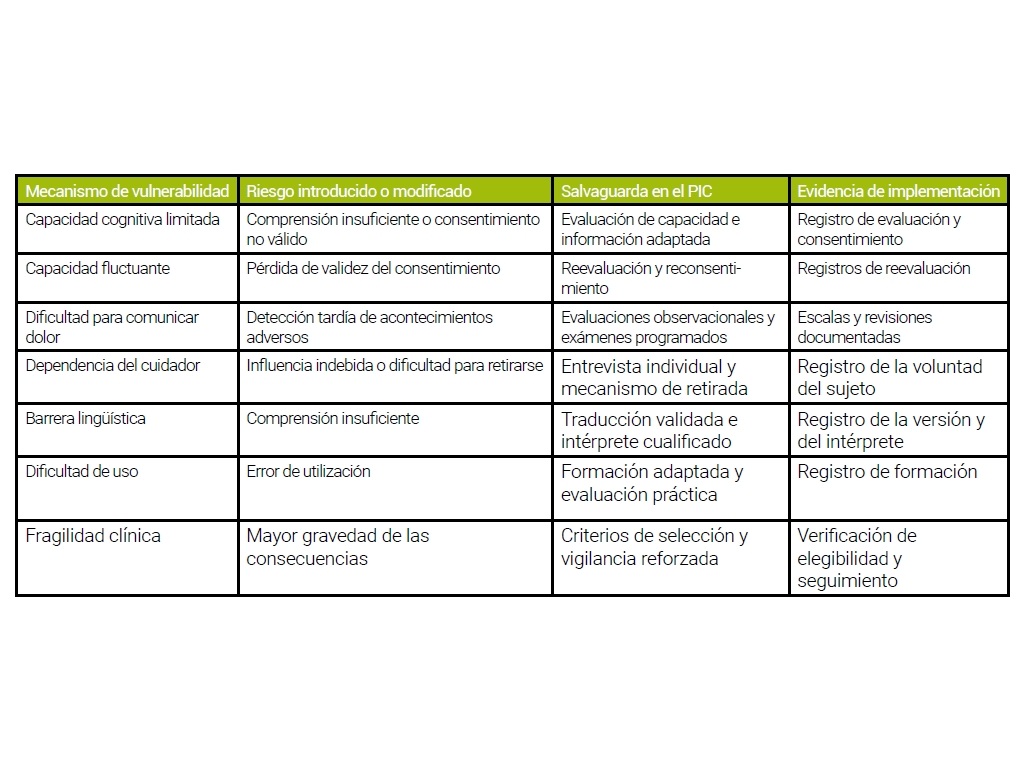
En la siguiente tabla se muestran los mecanismos de vulnerabilidad, los riesgos asociados, las salvaguardas previstas en el PIC y las evidencias de implementación.
Centro investigador y monitorización
Las salvaguardas previstas en el PIC solo son eficaces si el centro dispone de la experiencia, los recursos y los procesos necesarios para aplicarlas.
La cualificación del centro debería considerar no solo la experiencia en investigación clínica o con el producto, sino también la experiencia real con la población investigada. En estudios pediátricos puede requerirse experiencia específica en niños. En sujetos con deterioro cognitivo pueden ser necesarias competencias para evaluar cambios cognitivos, adaptar la comunicación, detectar signos no verbales y trabajar con cuidadores o representantes.
La monitorización debe comprobar que las salvaguardas previstas se aplicaron correctamente y funcionaron en la práctica.
La inclusión de una población vulnerable no implica automáticamente realizar un 100 % de verificación de datos fuente (SDV). La naturaleza y extensión de la monitorización deben justificarse en función de los riesgos y de los procesos críticos para la protección del participante.
Entre estos procesos pueden encontrarse la evaluación de la capacidad, la correcta aplicación del consentimiento, la intervención del representante legal, la gestión del asentimiento y la oposición, los cambios de capacidad, la aplicación de los criterios de retirada, el cumplimiento de las medidas específicas de seguridad y la detección y seguimiento de acontecimientos adversos.
No basta con comprobar que el consentimiento está firmado. Si el PIC exige una evaluación de capacidad, debe verificarse que esta se realizó y que, en función de su resultado, se aplicó el procedimiento correspondiente.
Conclusión
Una investigación clínica con productos sanitarios en población vulnerable no es una investigación convencional con un consentimiento informado diferente. La vulnerabilidad debe reflejarse de forma real y trazable en la justificación científica, la evaluación beneficio-riesgo, el Plan de Investigación Clínica, la selección de los centros y la monitorización.
En la práctica, el promotor debería poder responder a cuatro preguntas: por qué es necesario investigar esa población, qué genera su vulnerabilidad, cómo modifica los riesgos y qué medidas se han incorporado para protegerla y verificar su cumplimiento.
La principal diferencia frente a una investigación convencional es, por tanto, una mayor carga de justificación, adaptación y control. Existe, para ello, una comprobación sencilla: si eliminamos del Plan de Investigación Clínica la palabra “vulnerable”, ¿siguen siendo visibles las medidas específicas diseñadas para proteger a esa población? Si la respuesta es no, la vulnerabilidad está descrita, pero probablemente no está integrada en el diseño del estudio. No basta con identificarla; debe demostrarse cómo se protege al participante en cada decisión relevante de la investigación.
Y ese es el verdadero punto crítico: no basta con declarar que una población es vulnerable; hay que demostrar, en cada decisión relevante del estudio, cómo se la está protegiendo.
Descarga sugerida:
Artículo escrito por:
-
-
Goya Innova