Cuando se habla del desarrollo de un nuevo medicamento, es frecuente imaginar laboratorios, ensayos clínicos y resultados científicos. Sin embargo, la realidad es mucho más compleja. Antes de que una molécula pueda administrarse por primera vez a un ser humano, existe un largo recorrido estratégico, científico y regulatorio que condiciona completamente las posibilidades de éxito del proyecto.
De hecho, una de las causas más frecuentes de retrasos, costes adicionales o incluso del abandono de programas de desarrollo no se encuentra en la eficacia del producto, sino en errores cometidos durante las fases iniciales de planificación regulatoria. En este contexto, la correcta definición de la estrategia de desarrollo resulta tan importante como la propia ciencia que sustenta el producto.
La primera pregunta que deberíamos hacernos es: ¿qué es realmente mi producto? Todo desarrollo comienza con una cuestión aparentemente sencilla: determinar qué tipo de producto se está desarrollando.
Sin embargo, esta decisión tiene implicaciones regulatorias enormes.
Dependiendo de su composición, mecanismo de acción, origen y finalidad terapéutica, un mismo producto puede clasificarse como medicamento de síntesis química, medicamento biológico, medicamento de terapia avanzada, producto sanitario o incluso combinación de varias categorías regulatorias. Esta clasificación inicial determinará aspectos relevantes como:
- La legislación aplicable (Leyes, Directivas y Reglamentos)
- Los requisitos de fabricación (CMC)
- Normas de correcta fabricación (GMP)
- Los estudios preclínicos requeridos bajo buenas prácticas de laboratorio (GLP)
- La estrategia clínica bajo buenas prácticas clínicas (GCP)
- El procedimiento de autorización (asesoramiento científico)
Por este motivo, las agencias reguladoras recomiendan realizar una evaluación temprana de la clasificación regulatoria antes de invertir recursos significativos en el desarrollo.
La construcción de una hoja de ruta regulatoria
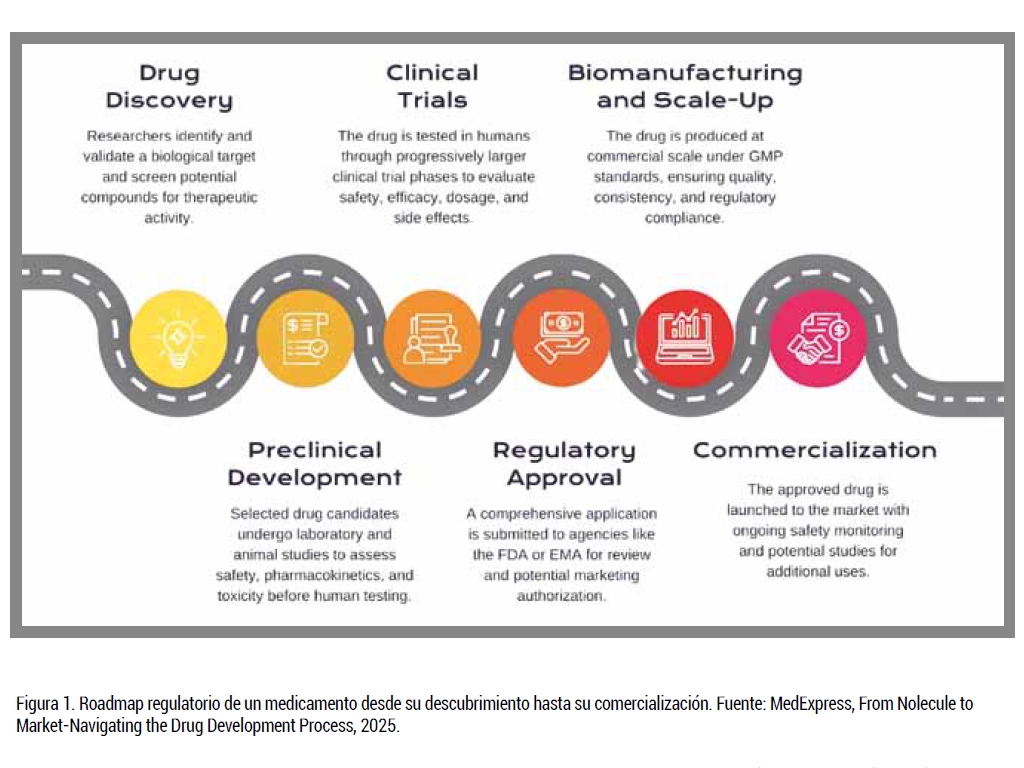
Una vez clasificado el producto, el siguiente paso consiste en diseñar un itinerario regulatorio o Roadmap regulatorio. Esta hoja de ruta funciona como un plan estratégico que permite identificar todos los hitos necesarios hasta la autorización clínica y, posteriormente, hasta la comercialización.
Entre otros aspectos, debe contemplar:
- Estrategia regulatoria global
- Requisitos de calidad
- Estudios no clínicos
- Estudios clínicos
- Interacciones con las autoridades reguladoras
- Necesidades de fabricación GMP
- Requisitos de farmacovigilancia
- Estrategia de acceso al mercado
El objetivo es disponer de una visión completa del programa de desarrollo antes de iniciar inversiones significativas (Figura 1).
Gap Analysis: identificar qué falta antes de avanzar
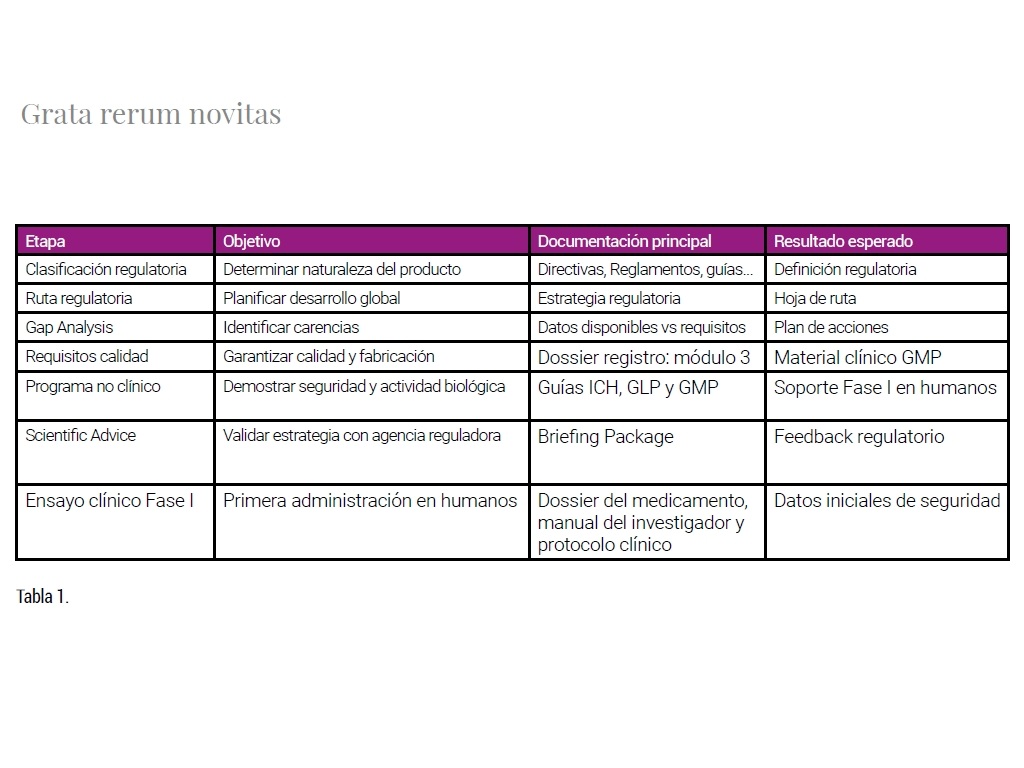
Uno de los ejercicios más relevantes y, paradójicamente, menos conocidos dentro del sector biotecnológico es el denominado Gap Analysis o auditoría documental. Este análisis consiste en comparar toda la evidencia disponible del producto con los requisitos regulatorios exigidos para la siguiente fase de desarrollo (Tabla 1).
En muchas ocasiones, una compañía dispone de abundante información científica obtenida durante años de investigación académica. Sin embargo, gran parte de esos datos no han sido generados bajo condiciones regulatorias adecuadas o no responden a las preguntas exigidas por las agencias reguladoras. El Gap Analysis permite identificar:
- Estudios realizados
- Estudios parcialmente válidos
- Estudios repetibles o aprovechables
- Información ausente
- Riesgos regulatorios
- Estrategias de mitigación
El resultado final es una fotografía precisa del estado real del programa y de las actividades necesarias para alcanzar la siguiente etapa regulatoria.
Diseñando el programa de preclínica regulatoria
Una vez identificadas las necesidades regulatorias, comienza uno de los procesos más complejos del desarrollo: la planificación de los estudios no clínicos. Lejos de tratarse de una simple sucesión de ensayos, el diseño preclínico debe construirse siguiendo un marco regulatorio internacional altamente armonizado. Las principales referencias incluyen las guías del International Council for Harmonisation (ICH), entre las que destacan:
- ICH M3(R2): desarrollo no clínico para soporte de estudios clínicos
- ICH S1: carcinogenicidad
- ICH S5: toxicidad reproductiva
- ICH S6(R1): productos derivados de biotecnología
- ICH S7A y S7B: farmacología de seguridad
- ICH S8: inmunotoxicidad
- ICH S9: medicamentos oncológicos
La selección de las guías aplicables dependerá del tipo de producto, la indicación terapéutica y la población objetivo. Un plan preclínico bien diseñado debe justificar científicamente cada estudio propuesto y, de forma igualmente importante, cada estudio que se propone no realizar.
La importancia de la selección de especies relevantes
Uno de los aspectos más críticos del desarrollo de medicamentos biológicos consiste en la selección de especies relevantes. A diferencia de los medicamentos de síntesis química, los anticuerpos monoclonales, proteínas recombinantes, terapias génicas o productos celulares suelen presentar una elevada especificidad frente a su diana biológica. Esto implica que muchas especies animales tradicionales carecen de valor predictivo debido a la ausencia de reconocimiento de la diana terapéutica.
En estos casos, las guías ICH permiten justificar el uso de una única especie relevante siempre que exista una adecuada base científica.
La selección correcta de especies tiene un impacto directo sobre:
- La validez de los resultados
- La aceptación regulatoria
- Los costes de desarrollo
- La aplicación de los principios de las 3Rs (esencial en la Unión Europea)
La reunión con la agencia reguladora: un momento decisivo
Tras definir la estrategia regulatoria y diseñar el programa de desarrollo, muchas compañías optan por solicitar asesoramiento científico a las autoridades reguladoras. Estas reuniones permiten discutir aspectos críticos antes de realizar inversiones millonarias en estudios GLP, fabricación GMP o ensayos clínicos. Durante estas consultas suelen abordarse cuestiones como:
- Clasificación regulatoria del producto
- Adecuación del plan preclínico
- Selección de especies
- Justificación de exenciones regulatorias
- Estrategia clínica inicial
- Diseño de estudios de Fase I
Una interacción temprana con organismos como la Agencia Española de Medicamentos y Productos Sanitarios (AEMPS) o la Agencia Europea del Medicamento (EMA) puede reducir significativamente la incertidumbre regulatoria y aumentar las probabilidades de éxito del programa.
Mucho más que ciencia
La imagen tradicional del desarrollo farmacéutico suele centrarse en la investigación científica. Sin embargo, la experiencia demuestra que el éxito de un programa depende en gran medida de la integración entre ciencia, regulación, calidad, fabricación y estrategia clínica.
La correcta clasificación del producto, el diseño de una hoja de ruta regulatoria, la ejecución de un análisis de brechas y la planificación adecuada de los estudios preclínicos constituyen los cimientos sobre los que se construye todo el desarrollo posterior.
En definitiva, antes de que un medicamento llegue a un paciente existe una compleja arquitectura regulatoria invisible para la mayoría de las personas, pero absolutamente imprescindible para garantizar que las futuras terapias sean seguras, eficaces y cumplan con los estándares exigidos por las autoridades sanitarias.
Bibliografía
- European Parliament and Council. (2001). Directive 2001/83/EC on the Community code relating to medicinal products for human use.
- European Parliament and Council. (2004). Regulation (EC) No 726/2004 laying down Community procedures for the authorisation and supervision of medicinal products.
- European Parliament and Council. (2007). Regulation (EC) No 1394/2007 on Advanced Therapy Medicinal Products.
- International Council for Harmonisation. (2009). ICH M3(R2): Non-clinical safety studies for the conduct of human clinical trials and marketing authorisation for pharmaceuticals.
- International Council for Harmonisation. (2011). ICH S6(R1): Preclinical safety evaluation of biotechnology-derived pharmaceuticals.
- Reflection paper on classification of Advanced Therapy Medicinal Products. EMA/CAT/600280/2010 Rev.1.
- Van Norman, G. A. (2016). Drugs, devices, and the FDA: Part 1. An overview of approval processes for drugs. JACC: Basic to Translational Science, 4(2), 170–179. Doi: 10.1016/j.jacbts.2016.03.002.
Descarga sugerida:
Artículo escrito por:
Javier Raboso Gallego
Responsable de I+D+i y Preclínica Regulatoria
Konexio Biotech