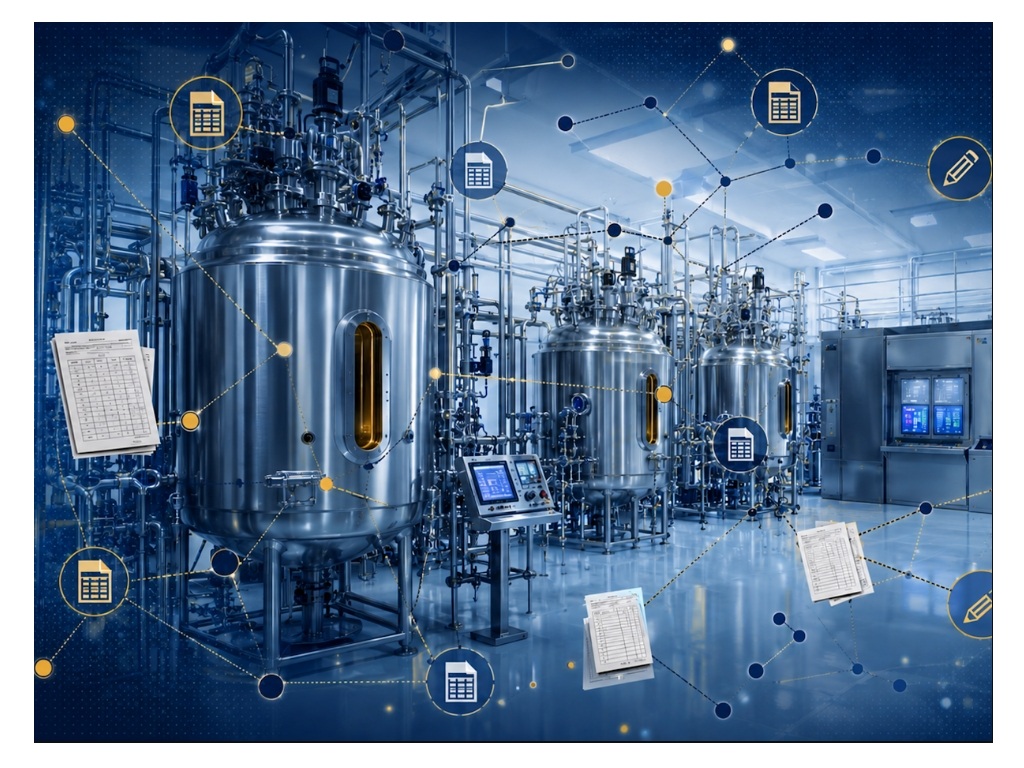
La biomanufactura opera en una paradoja técnica que la regulación ya no puede ignorar: plantas con biorreactores de última generación, control de temperatura, pH y oxígeno disuelto con precisión de milésimas, cuyos datos de proceso se capturan en hojas de cálculo, se transcriben manualmente al batch record y se revisan en papel antes de la liberación del lote. Esta desconexión entre la sofisticación del proceso biológico y la arquitectura del sistema de información no es un problema tecnológico: es un problema de arquitectura normativa no implementada.
La norma ISA-88 (ANSI/ISA-88 / IEC 61512) proporciona desde 1995 el marco de referencia para el control por lotes en industria regulada. Sin embargo, su adopción en biomanufactura, donde la cultura proviene de la instrumentación científica más que de la automatización industrial, ha sido significativamente más lenta que en fabricación farmacéutica de síntesis química. El momento normativo cambia esta ecuación.
El dolor que el QA Director ya conoce, pero no ha podido nombrar
Imagine esta escena. Un inspector de la AEMPS llega a una planta de anticuerpos monoclonales. Pide el audit trail completo del lote 2025-mAb-0341. El equipo de Calidad abre el eBR. Luego el SCADA. Luego el historian. Luego una hoja de cálculo que alguien mantiene en paralelo para cuadrar los datos.
Los timestamps del eBR y del historian difieren cuatro minutos. El nombre de la fase en el sistema de control es "Fermentación_Fase2" y en el eBR es "Fase de Crecimiento Exponencial". No hay vínculo formal entre ambos. El operario que firmó el registro introdujo los parámetros veinte minutos después de que la fase había terminado, no de forma contemporánea. El inspector anota todo. Hallazgo Mayor.
La planta ha invertido dos millones en digitalización. El problema no era la tecnología. Era que nadie había implementado ISA-88.
El QA Director conoce este dolor desde dentro. Sabe que el sistema tiene audit trail, pero no puede demostrar que ese dato específico fue capturado en el momento exacto en que ocurrió, bajo la versión correcta de receta aprobada por QA, atribuido inequívocamente al equipo que lo generó. Puede reconstruir la historia, pero no puede demostrarla electrónicamente sin reconstrucción manual.
Y eso, en un entorno GMP, no es cumplimiento. Es improvisación documentada.
Las cinco preguntas que un inspector puede hacer con el Anexo 11 revisado en vigor, y que sin ISA-88 son muy difíciles de responder con evidencia electrónica:
- ¿Puede demostrar que ese parámetro fue capturado automáticamente por el sistema de control durante la fase correcta, y no introducido manualmente por un operario después?
- ¿El timestamp del dato corresponde al momento real del evento, o al momento en que alguien lo introdujo en el eBR media hora después?
- ¿Puede demostrar que ese dato no ha sido modificado desde que se generó, y que si alguien lo modificó existe una traza electrónica inmutable del cambio?
- ¿Tiene datos de todas las fases del proceso, sin huecos, sin períodos sin registro?
- ¿Los timestamps de su SCADA, su eBR y su historian son coherentes entre sí, o hay discrepancias de minutos que obligan a reconstruir la historia manualmente?
Sin ISA-88, responder con evidencia electrónica a cualquiera de estas cinco preguntas es un ejercicio de improvisación. Y la improvisación ante un inspector GMP tiene consecuencias que el Anexo 11 revisado convierte en explícitas.
El dolor del COO: millones invertidos, trazabilidad insuficiente
El problema no es solo regulatorio. Tiene un coste operativo directo que el Director de Operaciones conoce bien aunque no siempre lo asocie a la ausencia de ISA-88.
Una planta de biomanufactura sin ISA-88 correctamente implementado tiene recetas embebidas en el código del controlador, sin separación formal entre la lógica del proceso y el equipamiento físico. Esto significa que cada vez que hay que modificar un parámetro de receta, modificar la secuencia de una fase o escalar un proceso de 200 litros a 2.000 litros, se requiere una intervención directa en el código del controlador, con el ciclo completo de ingeniería, prueba, validación y documentación que eso implica.
El resultado en producción es demoledor. Introducir un nuevo producto en una línea existente puede llevar meses. Escalar un proceso validado en piloto a producción GMP requiere revalidar prácticamente desde cero. Cada cambio de parámetro activa un proceso de gestión del cambio que consume recursos de Calidad y Producción durante semanas.
Con ISA-88 correctamente implementado, introducir un nuevo producto en una línea existente se reduce a crear una receta nueva sobre fases ya validadas. El esfuerzo de validación cae drásticamente porque la lógica de control no cambia, solo los parámetros. Las plantas americanas que llevan 25 años con ISA-88 lo saben. Las españolas lo están descubriendo.
Eli Lilly redujo las desviaciones estándar en tiempo de ciclo y rendimiento en un 50% tras implementar ISA-88. Genentech ahorró cuatro millones de dólares reutilizando módulos de batch previamente desarrollados. Pfizer, Sanofi y Merck operan con ISA-88 integrado en MES, con Electronic Batch Records completos y trazabilidad end-to-end desde el sensor hasta el ERP.
Esos resultados no son anécdotas. Son la consecuencia de tener la arquitectura correcta.
La trampa del eBR sin ISA-88 en biomanufactura
Existe un error sistemático que se repite en las plantas de biomanufactura española que han invertido en digitalización en los últimos tres años. Han implementado un eBR. Tienen dashboards en tiempo real. Han integrado el sistema de pesaje y el LIMS. El Director de Calidad está satisfecho. El Director de Operaciones también.
El problema es que el eBR, sin ISA-88 debajo, no resuelve el problema de integridad de datos. Lo documenta.
El eBR es la capa de captura del registro, no la capa arquitectónica que da contexto regulatorio al dato. Si lo que captura el eBR son datos sin contexto semántico ISA-88, parámetros sin fase, sin receta, sin vínculo formal con el equipo que los generó, el eBR está documentando el problema, no resolviéndolo.
El eBR necesita ISA-88 debajo. Exactamente igual que un GPS necesita un mapa. El GPS puede ser el más moderno del mercado, pero sin el mapa correcto, te lleva al lugar equivocado.
En biomanufactura, esta trampa es especialmente grave. Los procesos biológicos son inherentemente variables: la misma cepa, el mismo medio de cultivo, el mismo protocolo, puede producir perfiles de crecimiento distintos en lotes sucesivos. La trazabilidad de esas variaciones, atribuida a condiciones específicas de proceso, fase activa y receta en ejecución, es el núcleo del análisis de tendencias y la mejora continua.
Sin ISA-88, ese análisis es manual, laborioso y estadísticamente débil. Con ISA-88, es automático, continuo y auditable.
Una planta con eBR, broker MQTT y dashboards en tiempo real, pero sin ISA-88, no está en Industria 4.0. Está en Industria 3.0 con una conexión a internet encima. Toda esa tecnología produce ruido semántico a mayor velocidad: datos que existen pero no significan nada regulatoriamente porque no tienen contexto de fase, lote ni receta. El inspector no ve transformación digital. Ve improvisación digitalizada.
Marco normativo: Anexo 11 revisado y nuevo Anexo 22
El borrador revisado del Anexo 11, publicado por la Comisión Europea y PIC/S en julio de 2025, amplía el texto vigente de 2011 de cinco a diecinueve páginas e introduce siete secciones completamente nuevas. El calendario regulatorio establece la publicación de la versión final para mediados de 2026 y la implementación obligatoria previsiblemente en 2027. Los cambios con mayor impacto directo en sistemas batch de biomanufactura son:
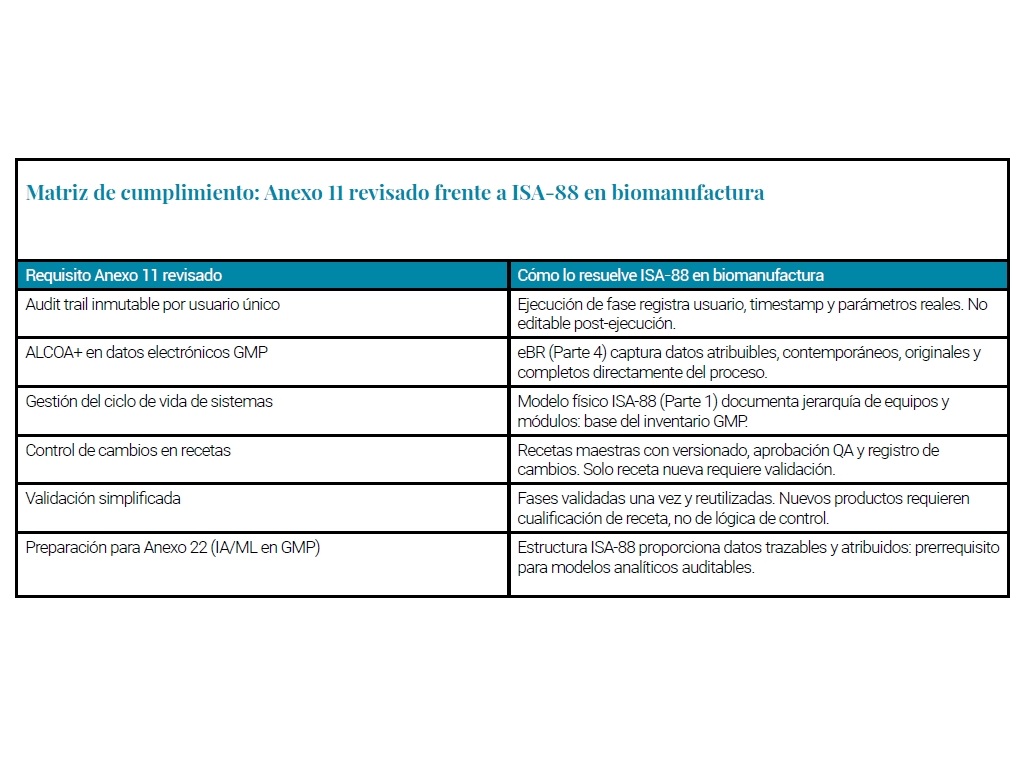
- Audit trail inmutable y no desactivable, con revisión periódica obligatoria documentada. Cada acción sobre una receta o un parámetro de proceso debe quedar registrada con usuario único, marca temporal y motivo del cambio.
- Gestión del ciclo de vida: los sistemas informatizados GMP, motor de lotes, historian e interfaces de operador, deben documentarse desde el diseño hasta la retirada con inventario formal de criticidad GMP.
- Ciberseguridad con alineación explícita a ISO/IEC 27001. PLCs, servidores batch y sistemas SCADA requieren evaluación formal de vulnerabilidades y gestión documentada de parches.
- Control de accesos por usuario único: se eliminan las cuentas genéricas compartidas. Toda acción debe atribuirse a un operador individual identificado.
- Principios ALCOA+: los datos electrónicos GMP deben ser Atribuibles, Legibles, Contemporáneos, Originales, Exactos, Completos, Consistentes, Duraderos y Disponibles.
Simultáneamente, el nuevo Anexo 22 establece por primera vez un marco regulatorio para modelos de inteligencia artificial y machine learning en entornos GMP. Para plantas de biomanufactura que generan grandes volúmenes de datos de proceso, perfiles de fermentación, curvas de crecimiento celular, rendimientos de purificación, una arquitectura ISA-88 correctamente implementada es el prerrequisito técnico para alimentar de forma auditable cualquier modelo analítico en entorno GMP.
El Anexo 22 exige cuatro condiciones para cualquier sistema de IA en entorno GMP: trazabilidad de los datos de entrenamiento conforme a ALCOA++, audit trail de cada decisión del sistema, validación GAMP 5 del sistema completo y explicabilidad ante inspección. Ninguna de estas cuatro condiciones es demostrable sin ISA-88 correctamente implementado debajo.
Modelo de implementación ISA-88 en bioprocesos: cuatro capas
La implementación de ISA-88 en biomanufactura no requiere sustituir equipos ni sistemas de control. Se trata de reestructurar la lógica de control y la gestión de datos sobre la infraestructura instalada, aplicando los tres modelos del estándar, físico, procedimental y de recetas, al contexto específico del bioproceso.
Una condición previa a cualquier implementación técnica es evaluar el grado de madurez organizacional de la planta. Walker Reynolds, referente internacional en arquitectura de datos industriales, señala que antes de proponer cualquier cambio tecnológico es necesario diagnosticar si las personas de la organización están preparadas para adoptarlo, porque la mayoría de las plantas son como niños cuando se habla de transformación digital. Esta evaluación sigue el modelo ADKAR, Awareness, Desire, Knowledge, Ability, Reinforcement, aplicado a los roles clave: Director de Planta, responsable de automatización OT, QA Manager y operarios de turno. Sin este diagnóstico previo, la implementación técnica de ISA-88 puede ser arquitectónicamente correcta y organizativamente inviable: el 70% de los proyectos de modernización en entornos GMP fracasan por barreras humanas, no por tecnología.
Capa 1: Modelo físico
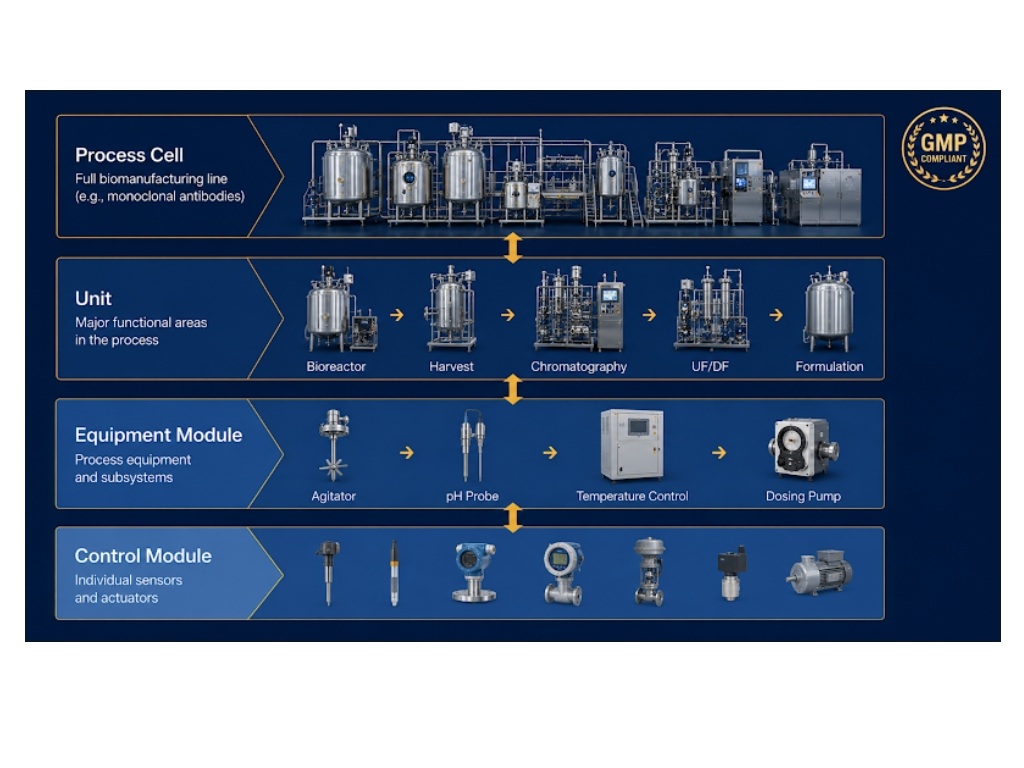
Documentar la jerarquía de equipos conforme a ISA-88 Parte 1: célula de proceso (línea de anticuerpos monoclonales), unidades funcionales (biorreactor, harvest, cromatografía de afinidad, UF/DF, formulación), módulos de equipo y módulos de control. Este mapeo se convierte en la base documental del sistema GMP y el referente para el ciclo de vida exigido por el Anexo 11 revisado.
Capa 2: Fases reutilizables
Definir fases estándar parametrizables: CalentarA, MantenerTemperatura, Agitar, DosificarNutriente, AjustarpH, Transferir, CIP, SIP. Cada fase se programa, valida y documenta una sola vez. Las recetas de distintos productos se construyen combinando estas fases con parámetros diferentes, reduciendo el esfuerzo de validación: solo la receta nueva requiere cualificación, no las fases ya validadas. La ejecución de cada fase genera automáticamente el audit trail requerido por el Anexo 11 revisado.
Capa 3: Gestión de recetas
La receta maestra, aprobada por QA, describe el proceso independientemente de la escala. La receta de control es la instancia para un lote concreto con parámetros escalados. Esta separación resuelve el escalado en bioprocesos, 50 L piloto, 500 L intermedio, 5.000 L producción GMP, sin hojas de cálculo intermedias ni riesgo de transcripción, y con cada versión registrada con versionado, autor y motivo del cambio.
Capa 4: Registro electrónico de lote (eBR)
La Parte 4 de ISA-88 (ISA-88.00.04-2006) define el modelo para capturar y almacenar registros de producción batch. Cuando el sistema ejecuta una receta conforme a ISA-88, el eBR se genera como subproducto natural de la ejecución: parámetros reales vs. set points, tiempos de fase, materiales consumidos, alarmas e intervenciones de operador, todo atribuido a usuario único con marca temporal. Cumple de forma nativa los principios ALCOA+ que el Anexo 11 revisado exige.
ISA-88 y los atributos críticos de calidad: el vínculo regulatorio que ICH Q8 y Q11 exigen
La guía ICH Q8 (Pharmaceutical Development) establece el principio de Quality by Design (QbD): la calidad del producto biológico no se analiza al final del proceso, se diseña dentro de él. ICH Q11 (Development and Manufacture of Drug Substances) extiende este principio explícitamente a biotecnológicos y especifica que los parámetros críticos de proceso (CPPs) deben identificarse, controlarse y monitorizarse en relación directa con los atributos críticos de calidad (CQAs) del producto. Sin embargo, este vínculo entre CPP y CQA, que las guías ICH exigen como fundamento del dossier regulatorio, no puede demostrarse electrónicamente sin una arquitectura ISA-88 correctamente implementada.
En un bioproceso, la temperatura de fermentación, el pH, la concentración de oxígeno disuelto o la tasa de adición de nutrientes son CPPs cuya variación impacta directamente en el perfil de glicosilación del anticuerpo, en la actividad biológica del producto o en la proporción de agregados, que son CQAs con consecuencias directas sobre eficacia y seguridad. El regulador, en una inspección de dossier CMC, puede preguntar: ¿puede demostrar electrónicamente que durante la Fase de Crecimiento Exponencial del lote B2025-0341, el CPP de pH se mantuvo dentro del rango validado de 6,95 a 7,05, y que el dato fue capturado de forma contemporánea por el sistema de control bajo la Master Recipe aprobada en el registro del medicamento? Sin ISA-88, esa pregunta exige una reconstrucción manual que introduce exactamente la incertidumbre que el regulador quiere eliminar.
ICH Q10 (Pharmaceutical Quality System) añade una capa adicional: exige que el sistema de calidad farmacéutico incluya la monitorización continua del proceso y la detección proactiva de desviaciones. La Revisión Periódica del Producto y el Análisis de Tendencias de los CPPs que ICH Q10 exige de forma sistemática solo son realizables con datos estructurados conforme a ISA-88: datos atribuibles a una fase concreta, a una receta aprobada, a un equipo específico, comparables entre lotes con plena confianza en su homogeneidad semántica. Sin ISA-88, el análisis de tendencias entre lotes se convierte en un ejercicio estadístico sobre datos heterogéneos cuya comparabilidad el regulador puede cuestionar.
ISA-88 y Process Analytical Technology: la arquitectura que da valor regulatorio al dato en línea
La guía de la FDA sobre Process Analytical Technology (PAT, 2004) establece que los instrumentos analíticos en línea, espectroscopia Raman, NIR, sondas de biomasa, medidores de glucosa y lactato en línea, deben integrarse en el sistema de control del bioproceso de forma que los datos generados sean parte del registro oficial del lote y puedan auditarse en el contexto de la fase de proceso en que se obtuvieron. Esta integración, que la FDA describe como el fundamento del control de proceso en tiempo real, es arquitectónicamente imposible sin ISA-88.
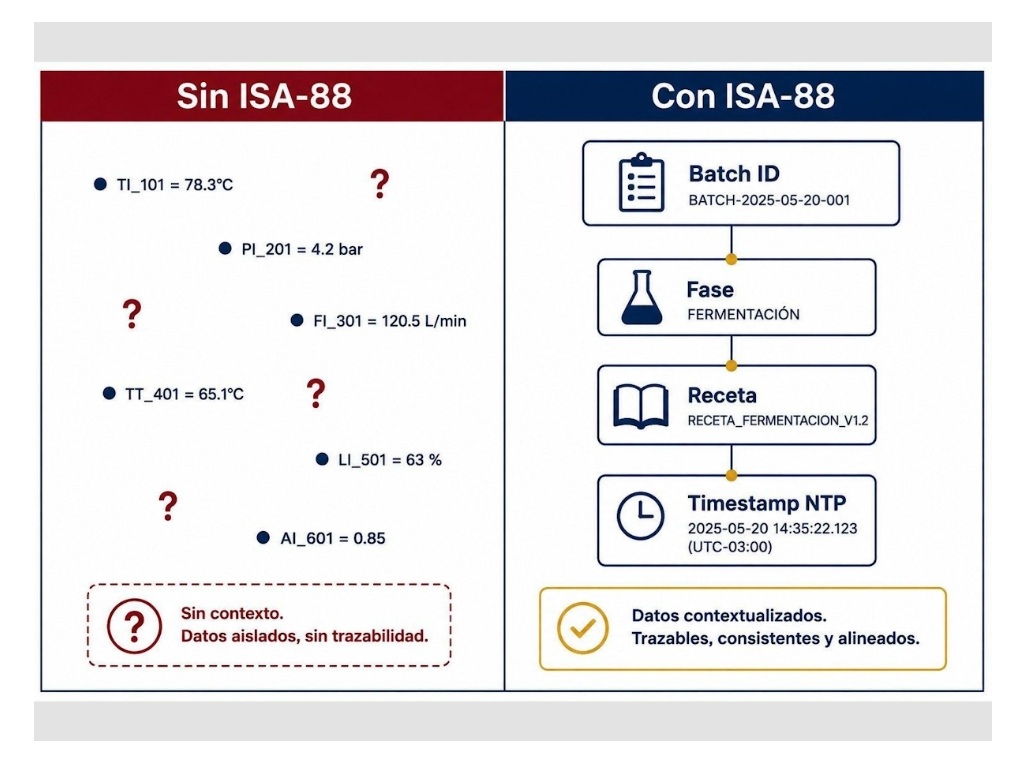
Sin ISA-88, el dato de una sonda Raman en línea llega al historian como un valor numérico: concentración de glucosa = 3,2 g/L. El sistema no sabe si ese dato corresponde a la fase de crecimiento exponencial o a la fase de inducción. No sabe si estaba activa la receta de producción aprobada o una versión en desarrollo. No sabe a qué lote corresponde si el sistema de control no ha capturado ese contexto de forma automática y estructural. El dato existe, pero carece del contexto semántico que el regulador exige para considerarlo parte del registro oficial del lote.
Con ISA-88, ese mismo dato llega contextualizado: Planta/Barcelona/BiorreactorR101/FaseInducción/GlucosaEnLinea = 3,2 g/L [Batch_ID: B2025-0341, Master_Recipe: mAb-HER2_v3.1_QA_Aprobada, Timestamp_NTP: 2025-05-20T14:35:22.123Z]. El dato es Atribuible, Contemporáneo, Original y vinculado a una receta aprobada. Cumple PAT. Cumple ALCOA+. Cumple ICH Q11. Y puede incorporarse al dossier CMC como evidencia de control de proceso en tiempo real sin reconstrucción manual.
Ventana de actuación
El calendario PIC/S para el Anexo 11 revisado establece la implementación obligatoria entre finales de 2027 e inicio de 2028. Para una planta de biomanufactura sin ISA-88 implementado, la ventana de actuación efectiva es de 18 a 24 meses: diagnóstico estructurado, definición del modelo físico y procedimental, implementación por fases manteniendo la producción, validación de sistemas y cualificación del eBR.
La metodología de shadow mode, instalar la capa ISA-88 en paralelo al sistema legacy sin interrumpir la producción, permite modernizar la arquitectura sin parar ni un solo lote. El sistema legacy sigue siendo el sistema de referencia hasta que la equivalencia funcional queda demostrada y documentada según GAMP 5 Apéndice O6. El cutover se realiza línea a línea, en paradas de mantenimiento planificadas. Cero paradas no planificadas.
La convergencia del Anexo 11 revisado y el Anexo 22 formaliza normativamente lo que una planta de biomanufactura competitiva ya debería tener.
Los requisitos de audit trail inmutable, ALCOA+ y trazabilidad completa que el nuevo marco exige son exactamente las propiedades que ISA-88, correctamente implementado, proporciona de forma nativa. Sin ISA-88 como base arquitectónica, la probabilidad de hallazgo ante una inspección con el Anexo 11 revisado en vigor no es teórica: es la consecuencia directa de operar con datos sin contexto semántico en un entorno donde la regulación ya exige ese contexto de forma explícita.
Funcionar no es lo mismo que cumplir. Y la distancia entre ambos conceptos tiene, a partir de 2027, un nombre regulatorio preciso.
Referencias normativas
- ANSI/ISA-88.00.01-2010: Batch Control Part 1: Models and Terminology
- ANSI/ISA-88.00.04-2006: Batch Control Part 4: Batch Production Records
- IEC 61512-1:2010: Batch control — Part 1: Models and terminology
- EMA / PIC/S: Draft Revision of Annex 11 — Computerised Systems (July 2025)
- PIC/S: New Annex 22 — Artificial Intelligence in GMP Environments (2025)
- ICH Q8 (R2) (2009): Pharmaceutical Development. International Council for Harmonisation.
- ICH Q10 (2008): Pharmaceutical Quality System. International Council for Harmonisation.
- ICH Q11 (2012): Development and Manufacture of Drug Substances (Chemical Entities and Biotechnological/Biological Entities). International Council for Harmonisation.
- FDA (2004): Guidance for Industry: PAT, A Framework for Innovative Pharmaceutical Development, Manufacturing and Quality Assurance. U.S. Food and Drug Administration.
- ISPE GAMP 5 (2022): A Risk-Based Approach to Compliant GxP Computerized Systems
- Vázquez, P. (2026): "Sin ISA-88, la probabilidad de hallazgo en tu próxima inspección GMP es alta". Automática e Instrumentación, n.º 569, mayo 2026. pablovazquez.tech · linkedin.com/in/pablo-vazquez-consultor
- Vázquez, P. (2026): "ISA-88 / UNS / MQTT en Manufactura Farmacéutica, EEUU vs. España y Europa". Informe técnico. pablovazquez.tech · linkedin.com/in/pablo-vazquez-consultor
- Vázquez, P. (2026): "Europa investiga. EEUU y China fabrican. La diferencia no es dinero, es arquitectura". Newsletter técnico LinkedIn, mayo 2026. pablovazquez.tech · linkedin.com/in/pablo-vazquez-consultor
Descarga sugerida:
Artículo escrito por:
Pablo Vázquez
Consultor Senior Independiente ISA-88/ISA-95 · Especialista en Cumplimiento GxP y Deuda Legacy · Senior Member, ISA Internacional
pablovazquez.tech